2020년 5월 21일 기준 국내 체외진단의료기기업체 4곳이 추가로 미국 FDA에서 코로나19(COVID-19) 관련 긴급사용승인(EUA)을 받았습니다. 

그 전까지 국내 기업 중 코로나19 관련 미국 FDA 긴급사용승인 업체는 아래와 같습니다.

  • 오상헬스케어(OSANG Healthcare)
  • 씨젠(Seegene, Inc.)
  • 에스디바이오센서(SD Biosensor, Inc.)
  • 시선바이오머티리얼스(SEASUN BIOMATERIALS)
  • 랩지노믹스(LabGenomics Co., Ltd.)
  • 원드롭(1drop Inc.)

관련된 내용은 아래 링크 및 저의 블로그 코로나19 관련 긴급사용승인 현황 게시물을 확인해주시면 감사하겠습니다.

https://moondical-device.tistory.com/14


코로나19(COVID-19) 관련 미국 FDA 긴급사용승인 현황 업데이트

코로나19 관련 미국 FDA 긴급사용승인 현황 코로나19가 세계적으로 지속적인 관심을 통해 극복하고 있으며, 이에대한 각 의료기기·제약 기업들은 진단키트와 치료제, 백신 등의 개발도 멈추지 않

moondical-device.tistory.com

https://moondical-device.tistory.com/5?category=862416


코로나19(COVID-19) 관련 미국 FDA 긴급사용승인 국내 기업 현황!!

코로나19 글로벌 동향 코로나19(COVID-19)의 전 세계 급속한 전파와 장기화로 인해 WHO는 3번째로 최고 경보 등급인 6단계 '팬데믹'을 올해 3월 11일 공표하였습니다. 팬데믹 공표 조건으로는 특정 질��

moondical-device.tistory.com


그렇다면 이번에 추가 긴급사용승인된 기업은?

5월 14일 1개 기업, 21일 3개 기업으로 총 4개 기업이 추가 긴급사용승인을 받았습니다.
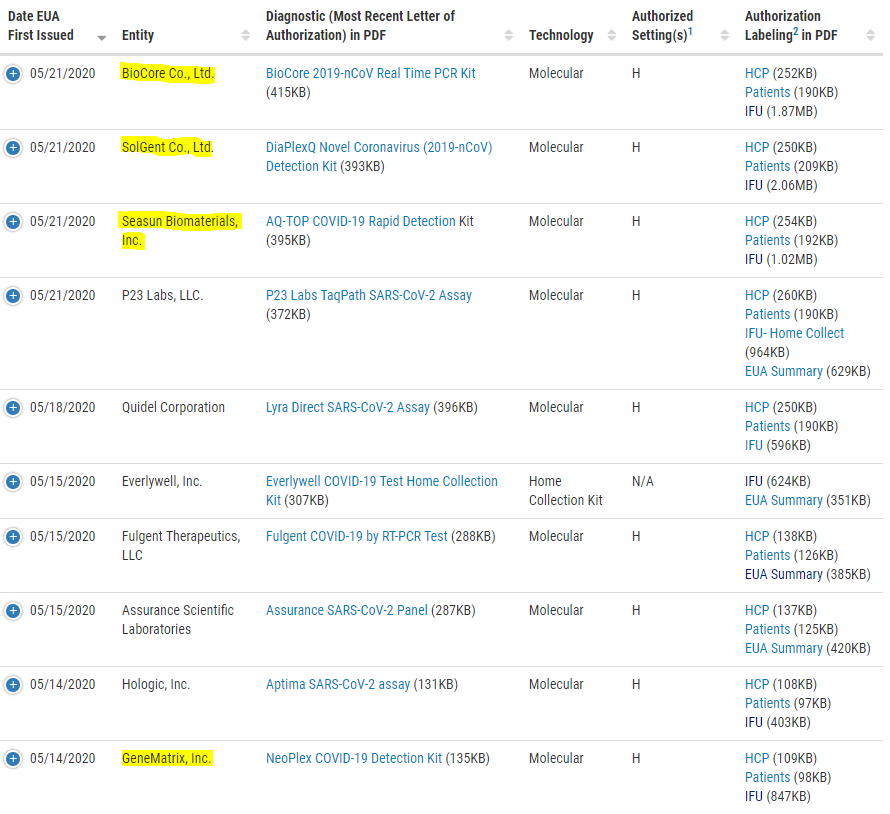
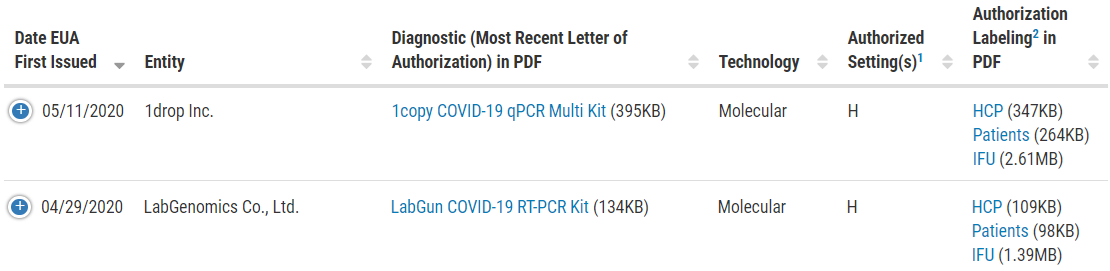
미국 FDA COVID-19 EUA 현황(In-vitro diagnostic products_FDA)

① 진매트릭스(GeneMatrix, Inc.)

진매트릭스 로고(출처: 진매트릭스 홈페이지)

2000년에 설립되어 자체 개발한 분자진단 원천기술로 질병을 일괄 진단하는 체외진단의료기기를 주로 개발, 판매하고 있습니다.

주요 기술로는 C-Tag™ Technology와 이를 활용한 C-Tag™ 분자진단 플랫폼이 있습니다.

C-Tag™ Technology는 다종의 병원균을 하나의 튜브에서 한번의 증폭으로 동시 분석이 가능하도록 개발된 진매트릭스의 원천기술로, 기존 체외진단분야에 널리 사용되는 Rea-time PCR의 1) 형광 채널 당 분석 개수 한계, 2) 기존 태그 부착 방식(Invader 등)이 야기할 수 있는 비특이적 신호 발생 가능성이 개선된 차세대 분자진단 기술입니다.

진매트릭스는 주로 △성매개감염 진단(Sexually Transmitted Insfections) △자궁경부암 진단(Human Papillomavirus) △정밀의료 진단(Precision Medicine) △신생아 검사(Newborn Genetic Screening)을 주요 분야로 하고있습니다.


② 시선바이오 머티리얼즈(SEASUN Biomaterials, Inc.)
시선바이오 머티리얼스 로고(출처: 시선바이오 홈페이지)

시선바이오 머티리얼즈는 4월 27일 'U-Top™ COVID-19 Detection Kit'를 이미 미국 FDA에서 긴급사용승인(EUA)를 받았습니다.

'U-Top COVID-19 Detection Kit'는 신종코로나바이러스의 유전자(ORF1ab gene, N gene)를 실시간 역전사 중합효소 연쇄반응법(Real-time RT-PCR)을 이용하여 정성적으로 검출하는 검사 시약입니다.

이번 5월에 긴급사용승인 받은 'AQ-TOP™ COVID-19 Rapid Detection Kit'는 신종코로나바이러스의 유전자(ORF1ab gene)를 실시간 역전사 고리매개 등온증폭법(Real time RT-LAMP)을 이용하여 15분 이내로 신속히 정성적으로 검출하는 검사 시약 입니다.


③ 솔젠트(SolGent CO., Ltd)
솔젠트 로고(출처: 솔젠트 홈페이지)

솔젠트는 2000년에 설립되어 유전정보를 통해 질환의 감염여부와 감염위험성을 진단하기 위한 분자진단키트 제조업체입니다.

기존에 주력 R&D로는 '모기매개 감염 바이러스(ZIKA, CHIKV, DENV) 진단키트'와 'G6PD Deficiency(Glucose-6-Phosphate Dehydrogenase Deficiency, 포도당-6-인산탈수효소 결핍증) 진단키트'를 주력 기술로 삼았습니다.

이러한 유전정보를 활용 진단키트 개발 경험으로 코로나바이러스(COVID-19) 감지 키트인 'DiaPlexQ™ Novel Coronavirus(2019-nCoV) Detection Kit'를 개발하였습니다.

해당 제품은 CE-IVD 시약으로 분리된 RNA에서 Novel Coronavirus를 탐지하는 스크리닝 키트입니다. 

기본원리는 Real-Time PCR 방법으로 특정 RNA를 전체 RNA로 증폭하여 실시간 조건에 따라 핵산 증폭 결과를 모니터링하는 방식입니다.


④ 바이오코아(BioCore Co., Ltd.)
바이오코아주식회사 로고(출처: 바이오코아 홈페이지)

바이오코아는 2001년 설립되어 신약개발 지원분야에서 국내외 제약회사와 연구소 및 의료기관들과 함께하여 유전체분석 분야에서도 개인 유전체 분석을 포함한 최고의 유전/세포 검진 서비스를 제공하고 있습니다.

주력 서비스로는 
1) Slide glass tkddp 수백~수천 개의 DNA를 정렬하여 고정화한 것으로 해석하고자 하는 시료에서 추출한 DNA 또는 RNA에 형광물질을 결합하여, 고정화 되어있는 DNA와 결합하는 정도를 측정하여 유전자 별현변이 차이를 분석하는 'Micoarray 분석 서비스'

2) 하나의 유전체를 무수히 많은 조각으로 분해하여 각 조각을 동시에 읽어낸 뒤, 생물 정보학적 기법을 이용하여 방대한 유전체 정보를 빠르게 해독하는 '차세대 염기서열 분석(NGS, Next-Generation Sequencing) 분석 서비스'

3) 증폭산물을 실시간으로 모니터링하여 일부 염기서열의 양이나 유전형을 분석하는 기술인 'Real-Time PCR(실시간 중합효소 연쇄반응) 분석 서비스'

이번에 코로나바이러스 관련하여 N과 RdRp 두 가지 유전자 부위를 한 개의 튜브로 증폭하여 편의성을 높인 방식의 진단키트인 'BioCore 2019-nCoV Real Time PCR Kit'를 유럽 CE 인증 획득에 이어 미국 FDA 긴급사용승인을 받았습니다.


<목차>
0. 국내 의료기기 개요
1. 의료기기 업허가 및 허가/인증/신고
   - 등급 분류와 지정
   - 체외진단용 의료기기 등급 분류와 지정('체외진단의료기기법' 기준)
2. 의료기기 업허가 관리
   - 의료기기 취급자
   - 관련 영업의 종류 및 신고
   - 기준 및 요건
3. 의료기기 허가/인증/신고 관리
   - 관리 대상

0. 국내 의료기기 개요

국내 의료기기산업은 식품의약품안전처(Ministry of Food and Drug Safety, MFDS)라는 규제당국을 통해 관리되고 있습니다.

그중에서 「의료기기법」을 제정하여 의료기기산업의 관리에 활용하고 있는데 이 법은 의료기기 제조·수입 및 판매 등에 관한 사항을 규정하고 있습니다.

의료기기법(시행 2020. 5. 1, 법률 제16405호 2019. 4. 30 타법 개정)

"이 법은 의료기기 제조·수입 및 판매 등에 관한 사항을 규정함으로써 의료기기의 효율적인 관리를 도모하고 국민보건 향상에 이바지함을 목적으로 한다."


「의료기기법」 제2조에 의하면 의료기기의 정의는

「의료기기법」 제2조(정의)
▶ 사람이나 동물에게 단독 또는 조합하여 사용되는 기구·기계·장치·재료·소프트웨어 또는 이와 유사한 제품으로서 다음 각 호의 어느 하나에 해당하는 제품을 말한다. 
(「약사법」에 따른 의약품과 의약외품 및 「장애인 복지법」 제65조에 따른 장애인보조기구 중 의지(義肢)·보조기(補助器)는 제외한다)

  1) 질병을 진단·치료·경감·처치 또는 보정할 목적으로 사용되는 제품
  2) 상해(傷害) 또는 장애를 진단·치료·경감 또는 보정할 목적으로 사용되는 제품
  3) 구조 또는 기능을 검사·대체 또는 변형할 목적으로 사용되는 제품
  4) 임신을 조절할 목적으로 사용되는 제품

이렇게 명시되어 있습니다.

체외진단의료기기는 최근 기존 「의료기기법」에서 함께 관리하였지만, 의료기기산업에서 그 비중이 커지고 중요성이 높아져 독립적인 법령 「체외진단의료기기법」을 2019년 4월 30일 제정하고 올해 5월 1일부터 시행하였습니다.

「체외진단의료기기법 제2조(정의)
▶ 사람이나 동물로부터 유래하는 검체를 체외에서 검사하기 위하여 단독 또는 조합하여 사용되는 시약, 대조·보정 물질, 기구·기계·장치 및 소프트웨어 등 「의료기기법」 제2조제1항에 따른 의료기기로서 다음 각 목의 어느 하나에 해당하는 제품을 말한다.

  1) 생리학적 또는 병리학적 상태를 진단할 목적으로 사용되는 제품
  2) 질병의 소인(因)을 판단하거나 질병의 예후를 관찰하기 위한 목적으로 사용되는 제품
  3) 선천적인 장애에 대한 정보 제공을 목적으로 사용되는 제품
  4) 혈액, 조직 등을 다른 사람에게 수혈하거나 이식하고자 할 때 안전성 및 적합성 판단에 필요한 정보를 제공을 목적으로 사용되는 제품
  5) 치료 반응 및 치료 결과를 예측하기 위한 목적으로 사용되는 제품
  6) 치료 방법을 결정하거나 치료 효과 또는 부작용을 모니터링하기 위한 목적으로 사용되는 제품

※ 검체란?
    인체 또는 동물로부터 수집하거나 채취한 조직·세포·혈액·체액·소변·분변 등과 이들로부터 분리된 혈청, 혈장, 염색체, DNA(Deoxyribonucleic acid), RNA(Ribonucleid acid), 단백질 등을 말한다.


1. 의료기기 업허가 및 허가/인증/신고

 1> 의료기기 등급 분류와 지정

 의료기기 등급 분류 기준은 식품의약품안전처장(이하, "식약처장")이 의료기기의 사용목적과 사용 시 인체에 미치는 잠재적 위해성 등의 차이에 따라 체계적·합리적 안전관리를 할 수 있도록 의료기기의 등급을 분류하여 지정하고 있습니다.

1등급 2등급 3등급 4등급
잠재적 위해성이 거의 없는 의료기기 잠재적 위해성이 낮은 의료기기 중증도의 잠재적 위해성을 가진 의료기기 고도의 위해성을 가진 의료기기

잠재적 위해성의 판단 기준은 4가지로 지정되어 있습니다.
  - 인체와 접촉하고 있는 시간
  - 침습의 정도 
  - 약품이나 에너지를 환자에게 전달하는지 여부
  - 환자에게 생물학적 영향을 미치는 여부


2> 체외진단의료기기 등급 분류와 지정

체외진단의료기기는 의료기기와 조금은 차이가 있는 기준으로 등급 분류를 하고 있습니다.

1등급 2등급 3등급 4등급
개인 및 공중 위해성 낮음
(ex. 균 동정 배지, 유전자추출시약 등)
개인 중등 및 공주 위해성 낮음
(ex. 면역화학검사시약 등)
개인 및 공중 위해성 중등
(ex. 인플루엔자 감염 진단 시약, 종양검사시약 등)
개인 및 공중 위해성 높음
(ex. 수혈용 HIV, HBV, HCV 선별 시약, 혈액형 판정 시약 등)

체외진단의료기기의 등급분류 기준은 다음과 같습니다.
  - 체외진단의료기기의 품목 또는 품목류별로 지정할 것
  - 체외진단의료기기의 사용목적에 따른 안전관리 의 내용 및 수준을 고려할 것
  - 체외진단의료기기의 사용에 따라 개인이나 공중보건에 미치는 잠재적 위해성을 고려할 것
  - 체외진단의료기기의 사용에 따른 사회적 영향력이나 파급 효과를 고려할 것


2. 의료기기 업허가 관리

 1> 의료기기 취급자

의료기기는 사람 또는 동물에게 사용되는 장비이기 때문에 아무나 이를 취급할 수 있지 않습니다.

의료기기를 업무상 취급하는 다음 각 호의 어느 하나에 해당하는 자로서 「의료기기법」에 따라 허가를 받거나 신고를 한 자로 규정하고 있습니다.

  - 의료기기 제조업자
  - 의료기기 수입업자
  - 의료기기 수리업자
  - 의료기기 임대업자
  - 의료기기 판매업자

※ 「의료법」에 따른 의료기관 개설자 및 「수의사법」에 따른 동물병원 개설자 포함


의료기기 취급자로 관련된 영업(업허가)의 종류 및 신고는 아래와 같이 분류되어 있습니다.

의료기기 제조·수입업자 ● 의료기기의 제조 또는 수입을 업으로 하려는 자
  - 식약처장의 (제조/수입)업 허가 필요
  - (위임) → 소재지를 관할하는 지방식품의약품안전청장에게 제출
의료기기 수리업자 ● 의료기기의 수리를 업으로 하려는 자
● 허가. 인증. 신고한 내용대로 수리하는 것을 말함
  - 식약처장에게 '수리업신고' 필요
  - (위임) → 소재지를 관할하는 시장·도지사·특별자치도지사에게 제출 
의료기기 판매·임대업자 ● 의료기기의 판매 또는 임대를 업으로 하고자 하는 자
  - 소재지를 관할하는 특별자치도지사, 시장·군수


이러한 모든 업허가를 필요로 하는 것은 아니고 '판매업 또는 임대업 신고'는 면제 대상이 있습니다.

판매업 신고 또는 임대업 신고 면제 대상

● 제조업자 또는 수입업자 자신이 제조 또는 수입한 의료기기를 취급자에게 판매·임대하는 경우
● 판매업자가 임대업을 하는 경우
● 약국 개설자 또는 의약품 도매상이 의료기기를 판매·임대하는 경우
● 총리령으로 정하는 임신조절용 의료기기 및 의료기관 외의 장소에서 사용되는 자가진단용 의료기기를 판매하는 경우
  - 콘돔, 휴대전화 및 가전제품에 혈당측정 기능이 포함되어 있거나 결합되어 사용되는 혈당측정기, 그 밖에 식약처장이 위해 정도 및 안전성을 고려하여 고시하는 의료기기
  - 전자체온계, 귀 적외선 체온계, 피부 적외선 체온계, 자동 전자혈압계, 자가진단용 모바일 의료용 애플리케이션 및 이를 탑재한 제품(휴대전화, 태블릿 등), 개인용 체외진단검사시약(임신진단용에 한함)


이러한 기준들을 충족하면 의료기기 관련 업허가를 무사히 마치는 것은 아닙니다.

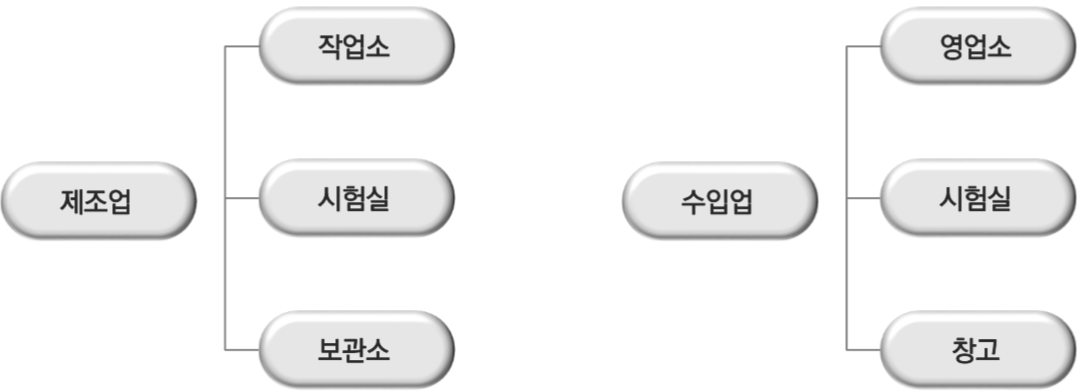
제조업과 수입업은 의료기기를 취급하기 위한 '시설기준'도 충족하여야 합니다.

의료기기 제조(수입)업 시설기준

먼저 '제조업'의 경우 의료기기의 제조를 위한 원재료, 부품부터 시제품 등의 중간 산출물과 최종 산출물 등을 구분하여 보관하는 [보관소]를 필수로 배치하여야 합니다.

'수입업'의 경우는 수입하는 제품 및 수리 부품 등을 보관하는 [창고]를 필수로 배치하여야 합니다.


마지막 업허가 요건으로는 대표자 및 품질책임자 등의 '인적요건'이 있습니다.

이는 법에서는 '대표자'와 '품질책임자'를 주로 다루고 있으며 이에 대한 자세한 내용은 아래 링크를 참고하시면 좋겠습니다.

「의료기기법」 제6조(제조업의 허가 등)
http://www.law.go.kr/lsSc.do?tabMenuId=tab18&section=&eventGubun=060101&query=%EC%9D%98%EB%A3%8C%EA%B8%B0%EA%B8%B0%EB%B2%95#J6:0

이렇게 취급영역에 따른 업허가 종류와 시설/인적요건을 충족한 제조(수입)업체는 의료기기 등급에 따라 품목 및 품목별 등급에 따른 품목 허가/인증/신고를 받아야 합니다.


3. 의료기기 허가/인증/신고 관리

국내 의료기기는 4등급 체제로 관리되고 있습니다.

각 등급 및 안전성 등에 대한 특성에 따라 각각의 인허가 절차가 구분되어 있습니다.

 허가대상
  - 3,4 등급에 해당하는 의료기기
  - 2등급 중 '의료기기 위탁 인증·신고의 대상 및 범위 등에 관한 지침'에서 제외대상으로 정한 의료기기
  - 2등급 중 의료기기 기술문서심사기관 심사품목 제외 의료기기
  - 1등급 중 이미 허가를 받거나 신고한 의료기기와 본질적으로 동증하지 아니한 의료기기

인증대상
  - 2등급에 해당하는 의료기기
  - 다만, 2등급 중 '의료기기 위탁 인증·신고의 대상 및 범위 등에 관한 지침'에서 인증대상에 해당하지 않는 의료기기는 제외
  - 2등급 의료기기 중 기술문서심사기관 심사품목에 해당하지 않는 의료기기 제외

■ 신고대상
  - 1등급에 해당하는 의료기기
  - 다만, 1등급 의료기기 중 이미 허가를 받거나 신고한 의료기기와 본질적으로 동등하지 아니한 의료기기 제외


이런 인허가 절차에 해당하지 않고 제한되는 대상들도 「의료기기법」에 명시되어 있습니다.

의료기기 허가, 인증 및 신고의 제한대상

▶ 허가가 취소된 의료기기와 사용목적, 작용원리 및 원재료 등이 동일한 의료기기로서 취소된 날로부터 1년이 지나지 아니한 의료기기
▶ 안전성·유효성에 문제가 있다고 식품의약품안전처장이 정하는 원자재를 사용하거나 함유한 의료기기로서 인체에 직·간접적으로 접촉하는 의료기기
   - 국제수은협약이 적용되는 의료기기(치과용 제외)
   - 석면을 사용하거나 함유한 의료기기
   - 디에틸헥실프랄레이트(DEHP), 디부틸프랄레이트(DBP) 또는 벤질부틸프랄레이트(BBP) 등 프랄레이트류 함유 수액세트
▶ 소해면상뇌증 등 국민보건에 위해가 우려되는 질병의 감염 가능성이 있는 원자재를 사용하거나 함유한 의료기기로서 인체에 직, 간접적으로 접촉하는 의료기기
▶ 그 밖에 식품의약품안전처장이 정하여 고시하는 의료기기 허가, 인증 또는 신고의 기준에 적합하지 아니한 의료기기

※ 추가로 의료기기 제품의 명칭 제한대상도 명시되어 있습니다.
  - 의료기기의 명칭으로 적합하지 아니하거나 다른 제품으로 오인할 우려가 있거나 실제보다 과장된 명칭
  - 의료기기의 적응증 또는 효능, 효과를 그대로 표시하는 명칭 

국내 의료기기 법령은 가장 상위 법령인 '의료기기법'에 의해 관리되고 이를 기본으로 한 하위 법령 및 규격, 기준들이 나와있습니다.

그렇다면 의료기기산업의 주요 시장 중 하나인 유럽은 어떠한 법령을 기준으로 의료기기를 관리하는 기준은 어떻게 마련되어 있을까요?

기존 유럽은 EU(European Union) 각 회원국에서 활용할 수 있도록 'MDD(Medical Device Directive)'라는 지침으로 관리하였습니다. 

하지만 의료기기 시장이 커지고 이에대한 안전 관리 및 추적성에 대한 중요성이 커져 'MDR'이라는 상위 규정을 개발하여 시행하고자 합니다.


MDR이란?

MDR은 'Medical Device Regulation'의 약자로 EU의 현재 의료기기 지침인 MDD:Medical Device Directive(93/42/EEC)와 능동 이식형 의료기기 지침 AIMDD:Active Implantable(90/385/EEC)를 대체하는 규정입니다.

기존의 지침인 MDD는 각 유럽에 위치한 MDD NB(Notified Body)라는 제3자 인증기관을 통해 'CE Marking'을 담당하고 있었습니다.

이번에 새롭게 개정된 상위 규정인 MDR을 도입하면서 기존 MDD NB로 인증기관 업무를 수행한 업체들은 'MDR NB'를 새롭게 지정되어야합니다.

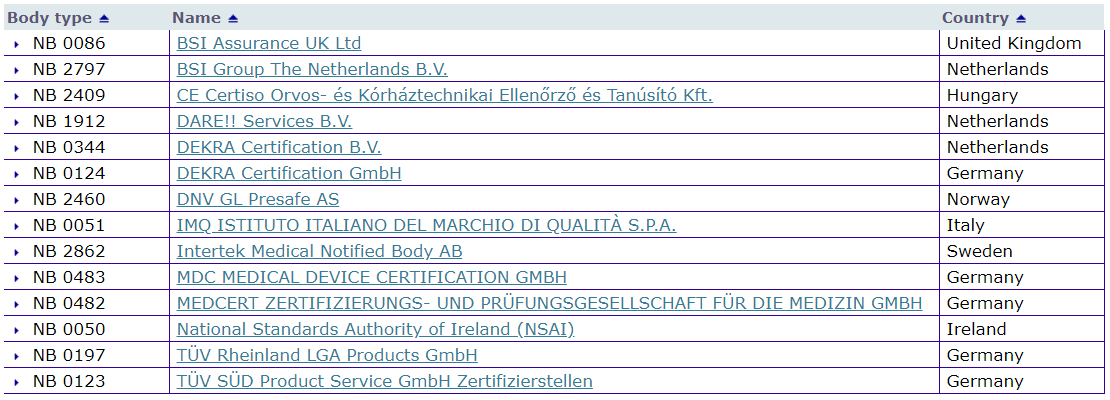
현재까지(5월 18일 기준) MDR NB로 지정된 인증기관은 14개입니다.


MDR NB(Notified Body) 현황 (출처: European Commission)


MDD에서 MDR 주요 변경사항은?

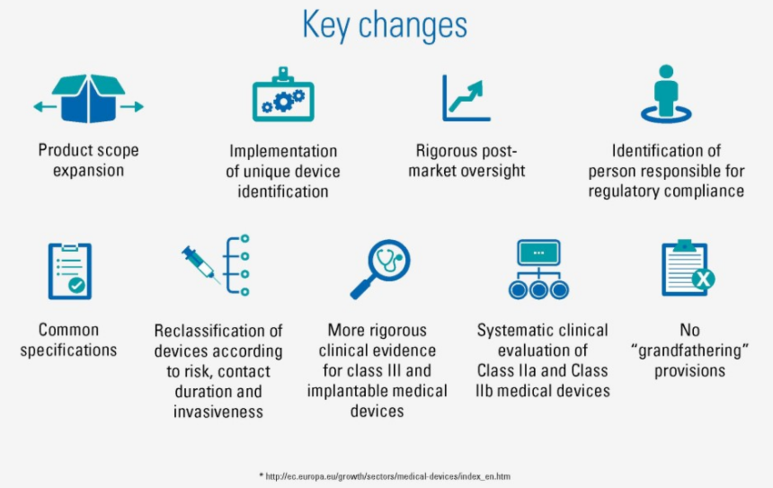
주요 변경사항은 국제 의료기기산업 동향에 따른 추적관리 및 자격 그리고 안정성에 대한 등급 재분류 등으로 확인할 수 있습니다.

<MDR 주요 변경사항>
 1. 제품 범위 확대
 2. 의료기기 고유식별코드(UDI, Unique Device Identifier) 사용
 3. 엄격한 사후 시장 감독
 4. '자격을 갖춘 인력' 식별
 5. 공통 기술사양(Common Specifications)
 6. 위험, 접촉 시간 및 침습성에 따른 기기의 등급 재분류
 7. 3등급(Class Ⅲ) 및 이식형 의료기기에 대한 보다 엄격한 임상 증거 요구
 8. 2a 등급(Class Ⅱa) 및 2b 등급(Class Ⅱb) 의료기기의 체계적인 임상 평가
 9. 'Grandfathering' 조항 없음

MDR의 주요 목적은 EU 시장에서 유통되는 의료기기의 품질과 안전성에 대해 보다 엄격한 기준으로 관리하기 위함이다. 

MDD에 비해 △의료기기 제조사의 품질관리 시스템에 대한 기술 문서 내용과 범위 △임상평가 및 임상조사, 특히 임상데이터의 유형과 범위 그리고 품질 △제품 평가에 지속적으로 포함되는 사후 시장 감시(PMS, Post-Market Surveillance) 등의 의료기기 제조사가 충족해야 할 요구사항이 보다 구체적이고 엄격하게 관리될 것이다.


MDR 주요 변경사항


MDR 지금 당장 준비해야 하나요?

처음 MDR이 제정되고 이를 시행하기 위해 2020년 5월부터 도입하는 것으로 예정되어 있었습니다.

하지만 올해 상반기 코로나19(COVID-19)의 전 세계적인 유행으로 기존 유럽 연합의 관보(Official Journal)에 공포된 날보다 1년 연기하여 시행하기로 결정하였습니다.

코로나19로 인한 국제 사회가 어려움을 겪어 Coucil과 Parliament는 환자 건강과 안전을 원칙으로 하여 관의료기기에 관한 개정된 규정을 채택하기로 결정하여 1년 연기된 날짜(2021년 5월)에 실시한다고 합니다.


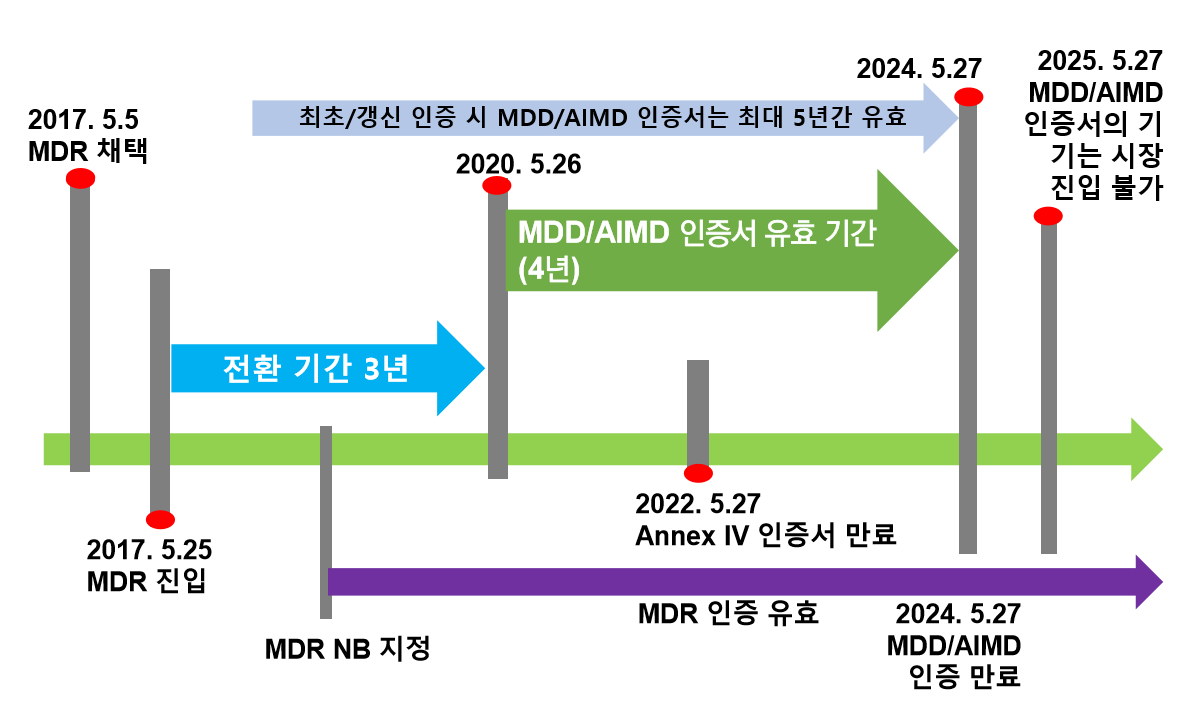
기존 MDR 시행 일정

위 도표의 일자보다 1년 뒤인 2021년 5월부터 실시하니 해당 일정 도식화를 참고하여 유럽 진출에 준비하시면 좋겠습니다. 

예상으로는 2021년 5월 26일부터 본격적인 MDR이 도입되며 기존 MDD/AIMD 인증서 유효기간은 크게 변하지 않을 것으로 생각됩니다.(2024년 5월 26일까지는 MDR 인증서를 발급 받아야 유럽 시장에 유통이 가능합니다.)

아래에 새롭게 연기된 MDR 도입 관련 자료와 홈페이지를 첨부하였습니다.


2020_561 amending 2017_745.pdf.pdf
0.51MB


https://eur-lex.europa.eu/legal-content/EN/TXT/?uri=uriserv:OJ.L_.2020.130.01.0018.01.ENG&toc=OJ:L:2020:130:TOC

이번 MDR 도입 연기를 통해 각 국가별 규제당국(National Authority)와 인증기관(Notified Body) 그리고 제조업체 등에 대한 부담을 줄여 코로나19 사태와 관련된 긴급한 우선순위에 집중할 수 있도록 하였습니다.

단, 체외진단 의료기기 역시 IVDD(In Vitro Diagnostic Directive)에서 IVDR(In Vitro Diagnostic Regulation)으로 새로 제정되어 관리되지만 이는 시행일자 그대로(2022년 5월)로 유지한다고 합니다.


※ 추가로 유럽에 위치한 현재 MDR NB의 위치 및 각 인증기관 별 보유한 의료기기 코드와 CE마킹 인증이 가능한지 여부를 확인 가능한 지도를 첨부하였습니다. 업무에 활용하시면 좋겠습니다.

MDR NB 지도 : https://bireport.nsf.org/views/EUMDR/EUMDR?:embed=y

코로나19 관련 미국 FDA 긴급사용승인 현황

코로나19가 세계적으로 지속적인 관심을 통해 극복하고 있으며, 이에대한 각 의료기기·제약 기업들은 진단키트와 치료제, 백신 등의 개발도 멈추지 않고 진행하고 있습니다.

앞서 소개드렸던 미국 FDA에서 긴급사용승인을 해준 국내 기업뿐만 아니라 최근 추가 긴급사용승인된 기업들이 있어 조사하였습니다.

2020년 04월 27일 기준>

  • 오상헬스케어(OSANG Healthcare)
  • 씨젠(Seegene, Inc.)
  • 에스디바이오센서(SD Biosensor, Inc.)
  • 시선바이오머티리얼스(SEASUN BIOMATERIALS)


추가 긴급사용승인된 국내 기업은?

4월 27일 '시선바이오머테리얼스'를 이후로 국내 기업 중 미국 FDA에게 코로나19(COVID-19)관련 체외진단기기로 긴급사용승인을 받은 기업은 2개 기업이 업데이트 되었습니다.

4월 27일 이후 긴급사용승인 받은 국내 기업(출처: 미국 FDA)

① 랩지노믹스(LabGenomics Co., Ltd.) _ 2020년 04월 29일 긴급사용승인

랩지노믹스 로고(출처: 랩지노믹스 홈페이지)

랩지노믹스는 유전자 분석을 바탕으로 질병의 효과적인 진단 및 새로운 진단법 개발을 통해 분자진단 시장과 함께 성장해 온 분자진단 헬스케어 전문기업입니다.

2002년부터 랩지노믹스는 분자진단 시장에 초점을 맞추고 국내 최고 수준의 기술력으로 다양한 유전자 분석 기법을 보유하고 새로운 진단서비스 ITEM을 개발하고 있으며, 전국 20개소의 직영 영업소를 통해 3,000곳 이상의 병/의원 네트워크를 보유하고 있습니다.

2007년 이후 그 동안 축적된 수많은 임상데이터와 분석기술 및 노하우를 바탕으로 DNA chip, PCR kits, POCT에 이르는 다양한 분자진단 제품과 장비 제조 분야에 많은 연구개발 투자를 지원하여 제품화에 성공하였으며, 이를 국내외 시장 개척을 위한 선두주자로 활동하고 있습니다.

최근 차세대 염기서열 분석 기술(Next Generation Sequencing, NGS)과 생물정보학(Bio Informatics, BI) 분석을 통해 다양한 진단 서비스 영역을 확대해가고 있으며 [글로벌 분자진단 헬스케어 전문기업]을 목표로 발전하고 있는 기업입니다.

랩지노믹스는 코스닥(KOSDAQ) 상장 법인으로, 2002년 3월 29일 설립하고 약 11년 후인 2013년 7월 1일 상장하였습니다. 

2019년 기준 217명의 종업원을 통해 약 332억 원의 매출을 내며 지속적인 성장을 하는 국내 유전자 검사 및 분자진단 업체 중 하나입니다.

랩지노믹스가 미국 FDA로부터 긴급사용승인을 받은 진단키트는 'LabGun COVID-19 RT-PCR Kit'로 실시간 유전자 증폭 기술인 'RT-PCR'로 코로나19 감염 여부를 진단합니다.

미래 성장동력 확보 차원에서 랩지노믹스는 5월 13일에 바이오 벤처캐피탈을 설립한다고 밝혔습니다.

"국내 바이오 산업생태계의 글로벌 경쟁력 강화에 기여할 것"이라는 취지로 리드컴파스 인베스트먼트를 국내외 중소벤처기업의 활력을 제고하기 위해 100억 원을 투자하여 설립할 예정입니다.


② 원드롭(1drop) _ 2020년 05월 11일 긴급사용승인

원드롭 로고(출처: 원드롭 홈페이지)

원드롭은 삼성전자에서 지원하는 스핀오프 프로젝트인 'C-lab'을 통해 선정되어 설립된 기업입니다. 

17년 하반기 C-lab 스핀오프 기업으로 삼성전자를 나와 독자적인 법인을 설립하고 사업을 확장시켜 나갔습니다.

원드롭은 질병의 예방, 개선, 관리에 필요한 혁신적인 모바일 솔루션을 통해 보다 많은 사람에게 더 건강한 삷을 제공하는 것을 목표로 활동하고 있습니다.

의료 기술과 IT 기술이 융합되어 탄생한 모바일 IVD 시스템으로 혈액 검사를 스마트폰에 내장된 카메라와 플래시, 그리고 원드롭 기술이 적용된 검사 카트리지를 활용하여 일상생활에서도 손쉽게 자가 검진을 할 수 있는 제품을 개발합니다.

 원드롭만의 분자진단 기술과 면역진단 기술을 활용하여 간편하고 가격이 저렴한 현장진단에 활용할 제품을 개발하는데 집중하고 있습니다.

<목차> … 총론(1)에 이어서
2. 의료기기 제조 및 품질관리 기준
 - GMP 심사기관
 - GMP 심사 절차
 - 유효기간 및 재발급 등

3. 의료기기 품질책임자
 - 품질책임자란?
 - 자격요건
 - 지정 및 변경절차

2. 의료기기 제조 및 품질관리 기준

▶ 국내 GMP 심사기관

 1) 한국기계전기전자시험연구원(KTC)
     URL : www.ktc.re.kr
     소재지 : 본원) 경기도 군포시 흥안대로27번길 22(금정동)
     업무기능 : 시험검사기관 / 기술문서심사기관 / 품질관리심사기관

 2) 한국건설생활환경시험연구원(KCL)
     URL : www.kcl.re.kr  
     소재지 : 본원) 서울특별시 금천구 가산디지털1로 199(가산동)
     업무기능 : 시험검사기관 / 기술문서심사기관 / 품질관리심사기관

 3) 한국산업기술시험원(KTL)
     URL : www.ktl.re.kr  
     소재지 : 본원) 서울특별시 구로구 디지털로26길 87(구로동)
     업무기능 : 시험검사기관 / 기술문서심사기관 / 품질관리심사기관

 4) 한국화학융합시험연구원
     URL : www.ktr.re.kr  
     소재지 : 본원) 경기도 과천시 교육원로 98(중앙동)
     업무기능 : 시험검사기관 / 기술문서심사기관 / 품질관리심사기관

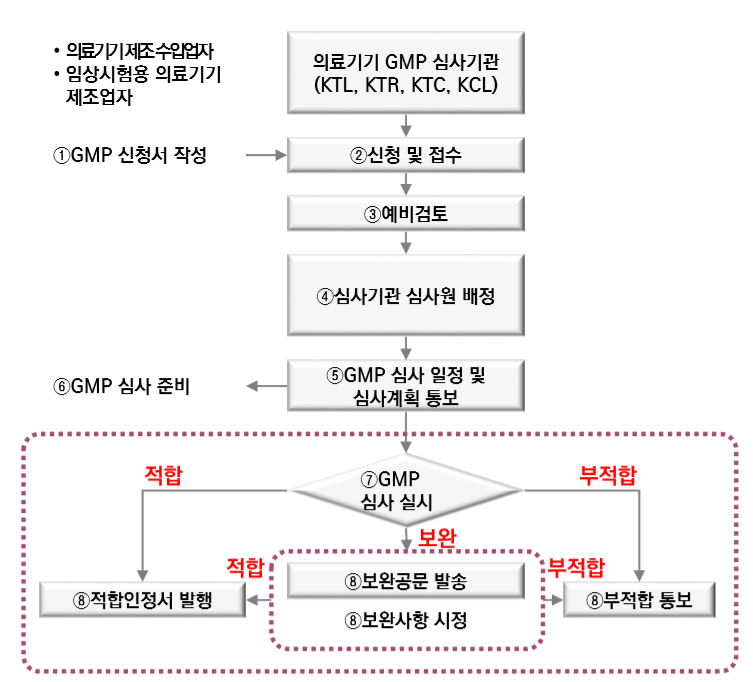
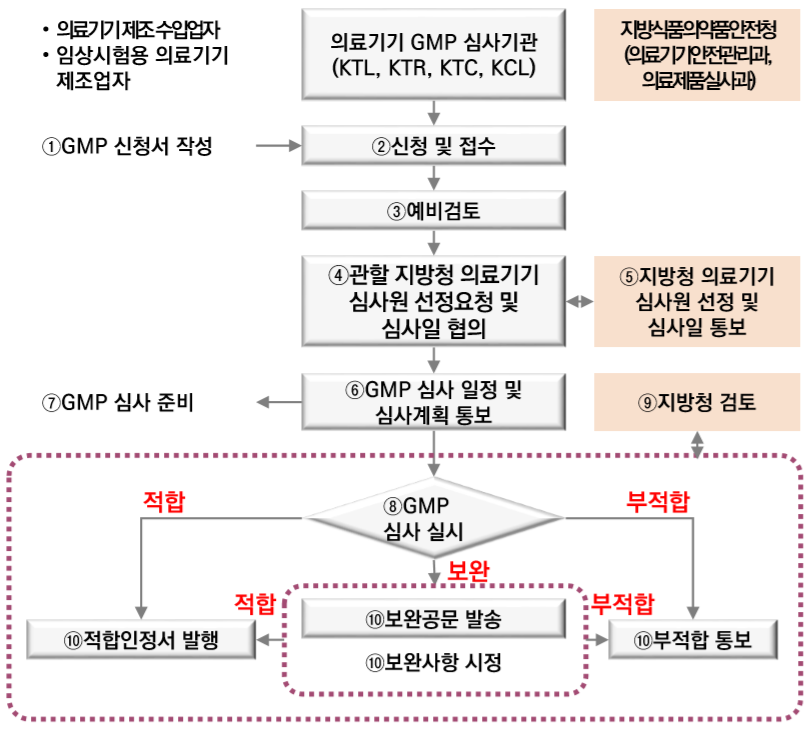
▶ GMP 심사 절차 (8조)

의료기기 GMP 심사가 면제되는 1등급을 제외하고는 2등급과 3·4등급의 차이는 각 소재지 지방청의 합동심사의 여부에 따라 차이가 있습니다.

  •   2등급 의료기기 GMP 심사 절차(단독심사)


 1> GMP 신청서 작성

 2> 신청 및 접수
     - 4개 품질관리심사기관

 3> 예비 검토
 4> 심사기관 심사원 확정
 5> GMP심사 일정 및 심사계획 통보
 6> GMP심사 준비

 7> GMP심사 실시
     - 시작회의
     - GMP 적합성 평가
     - 종결회의

 8> 적합성인정서 발행, 보완공문 발송 / 
      보완사항시정, 부적함 통보


  • 3·4등급 의료기기 GMP 심사 절차(합동심사)

 1> GMP 신청서 작성

 2> 신청 및 접수
     - 4개 품질관리심사기관
 3> 예비 검토

 4> 관할 지방청 심사원 선정요청 및 심사일 협의
 5> 지방청 심사원 선정 및 심사일 통보 

 6> GMP심사 일정 및 심사계획 통보
 7> GMP심사 준비
 8> GMP심사 실시  

 9> GMP심사결과 지방청 검토

 10> 적합성인정서 발행, 보완공문 발송 / 
      보완사항시정, 부적함 통보


  • 심사 결과
평가표 평가기준   적합성 판정기준
A - GMP기준 요구사항의 준수가 인정되는 경우 적합 - 심사 기준 별 심사결과, 보든 항목이 적절(A)한 경우
B - GMP기준 요구사항을 이행하지 않거나 준수여부의 입증근거, 실현가능성, 기록이 미흡한 경우 보완 - 심사 기준 별 심사결과, 1개 이상의 항목이 보완필요(B)인 경우
C - '보완필요'에 대한 보완되지 않거나 의료기기법령을 위반한 경우 부적합 - 심사 기준 별 심사결과, 1개 이상의 항목이 부적절(C) 한 경우
D - GMP기준의 요구사항이 해당되지 않는 경우  


▶ 적합성인정서 유효기간 및 재발급(9조 & 10조)

  • 유효기간
    ① 최초유효기간 : 발행일로부터 3년
    ② 정기심사에 따른 유효기간 : 유효기간 만료일 다음날부터 3년
    ③ 정기심사 만료일 경과 / 일괄 : 적합성인정서 발행일로부터 3년

  • 재발급
    ① 제조·수입업소명 변경
    ② 제조·수입업소의 대표자 변경
    ③ 수입업소의 소재지 변경
    ④ 제조의뢰자의 상호 변경
    ⑤ 제조의뢰자의 소재지 변경
    ⑥ 제조자의 상호 변경

3. 의료기기 품질책임자

▶ 품질책임자란?

의료기기의 제조업무 종업원에 대한 지도감독, 제조관리, 품질관리, 안전관리(시판 후 부작용 등에 대한 안전관리 포함) 업무를 수행하는 자로 제조소별로 지정하도록 되어있음

- 의료기기 품질책임자로 하여금 제품 품질에 최종 책임을 지도록 법적 권한 및 의무를 부여함으로써 의료기기 품질향상을 통해 소비자의 안전 확보와 의료기기산업 발전 등의 목적으로 '의료기기 품질책임자 의무지정제도' 도입(의료기기법 개정: '14.01.28 / 시행: '14.07.29)

이러한 제조업체에서 제조하는 품질에 대한 가장 중요한 권한과 의무를 부여받는 직책이 바로 '품질책임자'로 다음 사항을 제외하고는 다른 업무를 겸임 및 겸직할 수 없도록 규정되어 있습니다.
  - 품질책임자의 직무에 영향을 주지 아니하는 업무를 수행하는 경우
  - 제조업자가 수입업을 겸하는 경우로서 제조업체의 품질책임자가 수입업체의 품질책임자의 업무를 수행하는 경우

▶ 자격요건

의료기기 품질책임자 자격요건은 면허와 학위 그리고 경력으로 구분하여 각 항목에 어느 하나라도 부합하는 경우 지정이 가능하다.

  • 면허 소지자
    ⓐ '의료기사 등에 관한 법률'에 따른 면허 소지자(해당 품목에 한함)

    ⓑ '국가기술자격법'에 따른 의공기사 또는 품질경영기사 자격증 소지자

    ⓒ '자격기본법' 제19조제1항에 따라 식품의약품안전처장이 공인한 '의료기기 RA(Regulatory Affairs) 전문가'자격 소지자

  • 학위 소지자
    ⓐ 4년제 대학 '의료기기 관련 분야(자연과학, 공학, 의학계열)'
        - 자연과학 : 이학, 해양, 농학, 수산, 간호, 보건, 약학, 한의학 등

    ⓑ 의료기기 관련분야 석사학위 소지자

  • 경력 소지자
    ⓐ 의료기기 관련분야 이외 학사학위 소지자 : 1년 이상
    ⓑ 의료기기 관련분야 전문대졸 : 1년 이상
    ⓒ 관련분야 이외 전문대졸 : 2년 이상(3년제), 3년 이상(2년제)
    ⓓ 의료기기 관련분야의 산업수요 맞춤형 고등학교 졸업 : 3년 이상
    ⓔ 고등학교 졸업 : 5년 이상
    ⓕ 학력무관 : 6년 이상

▶ 지정 및 변경 절차


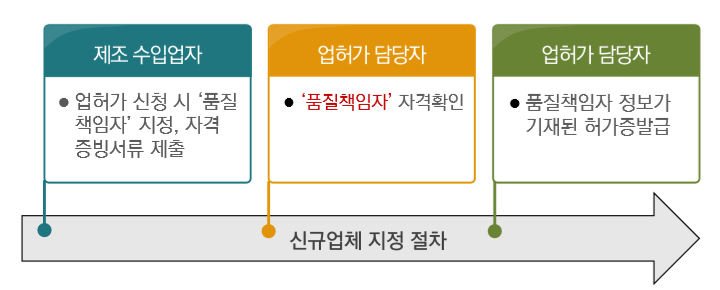
품질책임자 지정 절차


의료기기 품질책임자는 제조·수입업자가 업허가 신청 시 품질책임자 지정과 관련된 증빙서류를 같이 제출하여야 합니다.

  • 신규업체 경우>
       - 제출 서류 : 품질책임자 지정 / 품질책임자 자격 증빙서류
       - 제출 방법 : 방문, 우편, 전자민원창구 이용(업허가는 각 지방 식약청에서 담당)
       - 수수료 : 전자민원창구 - 144,000원 / 방문·우편 - 160,000원(2017년 7월 기준)
       - 처리기간 : 25일

  • 기존업체 경우(변경)>
       - 제출 서류 : '업허가 변경신청'으로 진행 / 품질책임자 자격요건 확인 서류
       - 품질책임자 변경이 발생한 경우 변경이 있는 날로부터 30일 이내 변경허가 필요
       - 제출 방법 : 방문, 우편, 전자민원창구 이용
       - 수수료 : 전자민원창구 - 27,000원 / 방문·우편 - 30,000원(2017년 7월 기준)
       - 처리기간 : 15일

품질책임자를 지정하지 않을 경우 업허가 절차에서 큰 어려움이 있으며 벌금 및 행정처분을 받을 수 있습니다.

  • 벌금> 300만원 이하의 벌금(의료기기법 제54조의2)

  • 행정처분> (의료기기법 시행규칙 제58조제1항, [별표 8] 행정처분기준)
       ① 1차 위반 - 경고
       
       ② 2차 위반 - 전 제조·수입업무 정지 또는 해당 품목 제조·수입업무 정지 7일

       ③ 3차 위반 - 전 제조·수입업무 정지 또는 해당 품목 제조·수입업무 정지 15일

       ④ 4차 위반 - 전 제조·수입업무 정지또는해당 품목 제조·수입업무 정지 1개월(30일)

추가로 품질책임자는 지정 이후 지정 첫 해에는 한국의료기기안전정보원에서 제공하는 품질책임자 교육을 이수하여야 하며, 매년 1회(8시간) 이상교육받아야 합니다.

교육의무 미이행 시 업체는 과태료를 부과하도록 규정되어 있습니다.(의료기기법 시행령 [별표 2] 과태료부과기준 2)

1차 위반 2차 위반 3차 위반
50만 원 80만 원 100만 원


▶ 품질책임자 직무

  1. 종업원의 위생 상태 점검 및 교육, 훈련 제공 업무
  2. 종업원이 교육, 훈련을 받는지에 대한 감독 업무
  3. 제조 및 품질관리기준에 따라 의료기기를 제조하도록 표준작업지침서를 작성하고, 작성된 표준작업지침서에 따라 의료기기를 제조하도록 하는 업무
  4. 원자재 입고부터 완제품 출고까지 필요한 시험검사 또는 검정을 철저히 관리·감독하는 업무
  5. 제조 단위별로 제조관리기록서와 품질관리기록서를 작성하여 갖추며, 이를 제조일로부터 5년(제품 수명이 5년 초과 시 이에 상응하는 기간) 동안 보존하는 업무
  6. 제조소의 품질관리 결과를 평가하고 제품의 출하 여부를 결정하는 업무
  7. 제조 및 품질관리기준에 따라 품질경영시스템을 확립·시행하고 유지하는 것과 관련된 업무
  8. 보건위생상 위해가 없도록 제조소의 시설을 위생적으로 관리하고, 교차오염이나 외부로부터의 오염 등을 방지하는 업무
  9. 작업소에 위해가 발생할 염려가 있는 물건을 두지 못하게 관리·감독하고, 국민보건에 유해한 물질이 작업소에서 발생하지 않도록 방지하는 업무
  10. 그 밖의 제27조제1항에 따른 제조업자의 준수사항 중 제조관리·품질관리·안전관리와 관련된 업무로서 식품의약품안전처장이 정하여 고시하는 업무
<목차>
1. 의료기기 GMP 개념과 필요성
  - 주요 특성
  - 도입 배경
  - 국내 의료기기 GMP 연혁

2. 의료기기 제조 및 품질관리 기준
  - 심사 구분
  - 심사 방법
  - 심사 신청

1. 의료기기 GMP 개념과 필요성

의료기기 GMP(Good Manufacturing Practice)는 의료기기를 제조하는 업체가 가져야하는 가장 기본 요구조건 중 하나입니다.

※ 의료기기 GMP란?
의료기기 제조업체가 생산·판매하는 의료기기가 안전(Safe)하고, 유효(Effective)하며, 의도된 용도(Intended Use)에 적합한 품질로, 일관성 있게(Consistently) 제조·판매됨을 보장하는 품질경영시스템의 최소한의 요구조건

의료기기는 일반 공산품과 달리 국민의 생명과 직결되는 특수한 물품으로 유효성, 안전성, 안정성이 요구되는 관리대상 제품이다.

  • 주요 특성
    - 의료기기는 대개 정신적 또는 육체적으로 건강에 이상이 생기는 경우 사용
    - 의료기기는 대개 특정 적응증에 특정 제품을 특정 사용자가 사용하는 제한이 있음
    - 제품 선택권은 대부분 사용자(환자)가 아닌 의사 또는 전문가, 즉 제3자에게 있음
    - 겉모양에 이상이 있는 것을 제외한 경우 소비자가 미리 발견하기 어려우며, 사용하여 불량품이라는 것을 발견했을 때는 이미 건강에 악영향을 끼친 후로 원상복귀 및 교체가 어려움
     
  • 도입 배경
    - GMP라는 제도는 1964년 미국에서 최초 실시
    - 의약품 제조공정상 발생할 수 있는 인위적 착오를 줄이고, 오염을 최소화하여 안정성 높은 제조를 목적
    - 1968년 WHO가 국제규격으로 제정하여 각 국가에 권고
    - 대한민국은 1977년 제정하여 자율적으로 운영 → KGMP(의약품 제조 및 품질관리기준) 도입
    - 약사법에 의거하여 의약품은 1994년 우선 의무화 시행
    - 2003년 5월 29일 의료기기법 제정 및 공포
    - 의료기기는 2004년 5월부터 법적 강제 규정으로 시행
    - 이후 국제 규격인 ISO 13485 개정판에 따라 국내 GMP 고시도 개정 → 현재는 ISO13485:2016 기준 

  • 국내 의료기기 GMP 연혁
    2007 - GMP, GIP(Good Imorting Pratice) 전면 의무화(위험관리, SW Validation, 멸균 Validation 의무 적용)
    2011 - 1·2등급 GMP 심사 지방청 이관 / 1등급 일부 GMP 면제 / 외국제조원 현장심사제도 도입
    2012 - 외국제조원 현장조사제도 시행 → GIP 폐지
    2013 - 3·4등급 제조 의료기기, 1·2등급 수입 의료기기 GMP 심사 지방청 이관(1등급 제조 의료기기 GMP 면제)
    2014 - 품질관리 심사기관 2등급 외국제조원 GMP 현장조사 단독실시 / 품질책임자 의무고용제도 시행
    2015 - 3·4등급 수입 의료기기 GMP 심사 지방청 이관 / 허가 전 GMP 제도 도입
    2016 - 허가 전 GMP 전면 시행 / 품질책임자 자격요건 완화 및 전면 의무화 / 2등급 GMP 인정서 심사기관 단독 발행


2. 의료기기 제조 및 품질관리 기준

의료기기 품질관리 기준은 현재 '식품의약품안전처고서 제2019-90호(2019. 10. 15 일부개정)'로 규정되어 있습니다.

▶ 적합성인정등 심사 구분(4조)

국내 의료기기 품질관리를 위한 적합성인정 등 심사는 총 4가지로 구분되어집니다.

  • 최초심사
    : 제조 또는 수입 의료기기가 GMP 기준에 적합함을 인정받기 위해 최초로 받는 심사
    (주요 이슈) GMP 시스템 구축 및 시설장비 구비 확인
  • 정기심사
    : 의료기기법 시행규칙 및 GMP 고시에 따라 3년에 1회 받아야 하는 GMP 적용실적에 대한 정기적인 심사
    (주요 이슈) 적합인정서 유효기간 만료 90일 전 신청
  • 추가심사
    : GMP 고시 별표3에 의거 다른 품목군의 의료기기를 추가하여 제조 또는 수입하고자 하는 경우 받는 심사
    (주요 이슈) 해당 품목군의 시설장비 구비, GMP 시스템의 적절한 변경 등
  • 변경심사
    : 제조원의 소재지가 변경(이전)하는 경우 받는 심사. 다만, 제품의 품질과 관계가 적은 보관소/시험실의 변경은 제외
    (주요 이슈) 이전에 따른 시설장비 설치, GMP 시스템의 적절한 변경 등

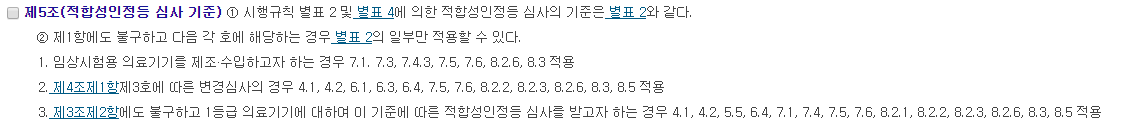
▶ 적합성인정등 심사 기준(5조)

적합성인정등 심사 기준은 시행규칙 별표 2에 고시되어 있습니다.

의료기기 적합성인정등 심사 기준

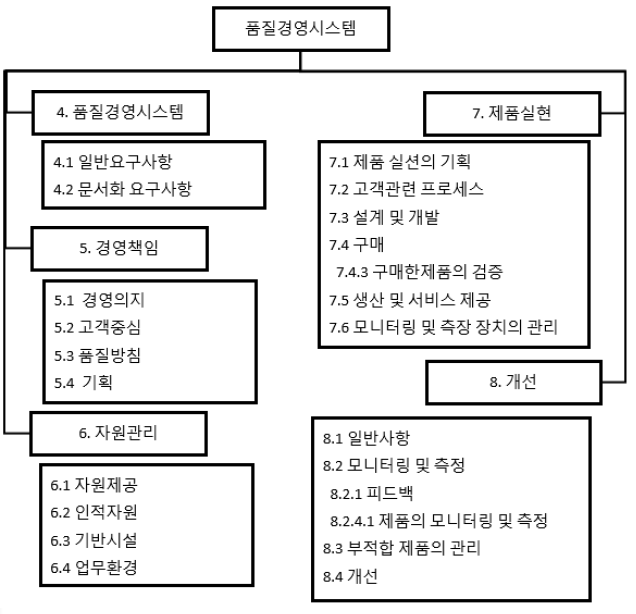
주요 내용으로는 품질경영시스템의 하위 항목을 파악하면 이해하기 쉽습니다.

품질경영시스템

의료기기 품질경영시스템 구조

▶ 적합성인정 등 심사 방법(6조)

의료기기 적합성인정등 심사 방법

적합성인정등 심사 방법은 심사 주체 기준과 심사 방식 기준으로 나눠서 확인할 수 있습니다.

심사 주체 기준>

구분 등급 최초심사 추가심사 변경심사 정기심사
심사주체 제조 2등급 단독 단독 단독 단독
3등급 합동 합동 합동 합동
4등급 합동 합동 합동 합동
수입 2등급 단독 단독 단독 단독
3등급 합동 합동 합동 합동
4등급 합동 합동 합동 합동

※ 단독 : 품질관리심사기관 단독 현장조사
※ 합동 : 지방식품의약품안전청 및 품질관리심사기관의 합동 현장조사

심사 방식 기준>

구분 등급 최초심사 추가심사 변경심사 정기심사
심사방법 제조 2등급 현장, 서류 서류 현장, 서류 현장, 서류
3등급 현장, 서류 서류 현장, 서류 현장, 서류
4등급 현장, 서류 서류 현장, 서류 현장, 서류
수입 2등급 현장, 서류 서류 현장, 서류 현장, 서류
3등급 현장, 서류 서류 현장, 서류 현장, 서류
4등급 현장, 서류 서류 현장, 서류 현장, 서류

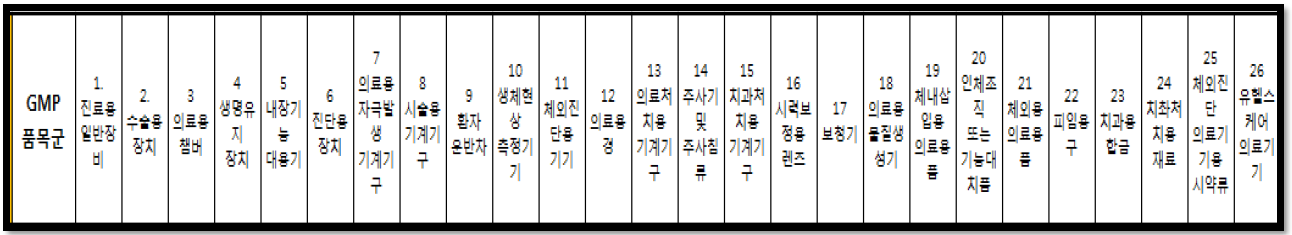
※ GMP 품목군 구분

GMP 심사 대상 품목군 구분

▶ 적합성인정 등 심사 신청(7조)

GMP 적합성인정등 심사 신청에 필요한 서류는 제조소와 제품에 대한 자료를 주로 요구합니다.

 1) 제조소 개요(제조소의 명칭 및 주소, 제조소가 다수인 경우 모든 제조소명을 포함)
 2) 제조 및 품질 관련 업무에 종사하는 총 종업원의 수
 3) 해당 제조소에서 제조되는 의료기기 목록
 4) 생산국 정부 또는 생산국 정부에서 위임한 기관에서 발행한 품질경영시스템 적합인정서 사본(해당되는 경우)
 5) 평가 대상이 되는 각 제조소 시설개요(평면도, 시설·장비 목록 포함)
 6) 주요 공급업체명 및 업무범위(위탁공정 계약 등을 포함)
 7) 다른 인증기관으로부터 받은 심사결과 자료(해당되는 경우)
 8) 품질매뉴얼(품질방침 포함)
 9) 대표 품목의 제품표준서(이하 멸균, 소프트웨어 등 특정 제조공정에 대한 설명 포함)
 10) 대표 품목이 설치 또는 사후지원이 필요한 제품인 경우 관련 설명서
 11) 해당 제조소의 조직도
 12) 품질문서 관리 개요(문서명 및 최신개정 상태를 식별할 수 있는 정보 포함)
 13) 제조소의 별표 2 기준 점검표
 14) 제조소의 별표 2 기준 적합선언문
 15) 대표 품목의 생산 및 서비스 제공 프로세스의 유효성확인 요약 자료
 16) 대표 품목의 모니터링 및 측정장비의 관리 요약 자료

※ 대표 품목은 신청품목이 2개 이상의 경우 △품목군별 최상위 등급에 해당하는 품목 △최상위 등급 중 생산·수입 실적이 가장 많은 품목입니다.

의료기기 RA 전문가

최근 의료기기 산업에서 가장 이슈 되는 자격 중 하나가 바로 '의료기기 RA 전문가' 자격이지 않을까 생각합니다.

의료기기 RA 전문가는 의료기기 전 주기 분야에서 의료기기 제품개발, 국내·외 인허가, 생산·품질관리 등 의료기기 산업 발전에 필요한 '법적·규제기준'의 전반적인 지식을 갖춘 자를 말합니다.

국내는 의료기기라는 특성상 다품종 소량생산으로 수입과 수출에 의존하는 경향이 높지만, 현재 4등급 의료기기에 대한 국내 제조 비율도 높아지고 있으며 인공지능(AI) 기반 의료기기 및 고령친화/실버 헬스케어 등 다양한 의료기기를 국내에서 생산하고 있습니다.

이처럼 각 기업에서 RA 전문가는 기계제조, 수출 또는 수입 국가의 의료기기 판매 허가를 취득하는 역할을 주로 담당합니다.


의료기기 RA 자격 구성

의료기기 RA 전문가 자격은 '1급'과 '2급'으로 나눠져있습니다.

의료기기 RA 전문가 2급은 2014년에 민간자격으로 시행하였다가 2019년부터 국가공인 민간자격(식품의약품안전처 제2018-1호)으로 승격되어 관리되고 있습니다.

1급은 아직 민간자격으로 2급의 자격을 소지하며, 의료기기 산업 실무 현장에서 업무 경력 등의 자격이 갖춰지면 응시할 수 있습니다.

전체적으로 의료기기 RA 전문가 자격 관리는 '한국의료기기안전정보원(NIDS)'에서 총괄하고 있습니다.

등급 자격기준
1급 인허가 의료기기 인허가 분야의 법적·과학적 규제기준 전반에 관하여 전문가 수준의 뛰어난 지식을 가지고 있으며, 의료기기 RA업무 관리자로서 업무능력이 최상급 수준임
해외인증 의료기기 해외인증의 법적·과학적 규제기준 전반에 관하여 전문가 수준의 뛰어난 지식을 가지고 있으며, 의료기기 RA업무 관리자로서 업무능력이 최상급 수준임
임상 의료기기 임상의 법적·과학적 규제기준 전반에 관하여 전문가 수준의 뛰어난 지식을 가지고 있으며, 의료기기 RA업무 관리자로서 업무능력이 최상급 수준임
품질관리(GMP) 의료기기 임상의 법적·과학적 규제기준 전반에 관하여 전문가 수준의 뛰어난 지식을 가지고 있으며, 의료기기 RA 업무 관리자로서 업무능력이 최상급 수준임
2급 의료기기 제품개발, 국내·외 인증 및 인허가, 생산 및 품질관리 등 의료기기 산업의 법적·과학적 규제기준 전반에 관하여 준전문가 수준의 지식을 가지고 있으며, 의료기기 RA업무 관리자로서 업무능력이 상급수준임


누구나 의료기기 RA 전문가 자격에 응시 가능한가요?

의료기기 RA 전문가 자격은 2급을 우선으로 취득해야 하며 관련 업무 경력을 통해 1급 자격시험을 응시할 수 있습니다.

아래 자격 요건 중 어느 하나에 해당하는 경우 자격시험에 응시할 수 있습니다.

  • 정보원에서 인정하는 '의료기기 RA 전문가 양성 교육' 과정을 수료한 자
  • 4년제 대학 관련학과를 졸업한 자 또는 해당 시험 합격자 발표일까지 졸업이 예정된 자
  • 4년제 대학을 졸업한 자로서 의료기기 RA 직무분야에서 1년 이상 실무에 종사한 자
  • 전문대학 관련학과를 졸업한 자로서 의료기기 RA 직무분야에서 2년 이상 실무에 종사한 자
  • 전문대학을 졸업한 자로서 의료기기 RA 직무분야에서 3년 이상 실무에 종사한 자
  • 의료기기 RA 직무분야에서 5년 이상 실무에 종사한 자

※ RA 직무분야 : 국내외 인·허가, 품질관리(GMP), 연구개발, 시험검사, 병원의공기사, 마케팅, 생산, 임상 등


시험과목은 총 5과목을 실시하며 각 과목당 40점 이상 및 전 과목 평균 60점 이상이어야 합격입니다.

시험과목 시험방법 비고
1. 시판전 인허가
2. 사후관리
3. 품질관리(GMP)
4. 임상
5. 해외인허가제도
(미국,유럽,중국,일본)
• 문제형식 : 객관식 5지선다, 주관식 병행
• 문항 수 : 과목당 객관식 18문항, 과목당 주관식 1문항(총 95문항)
• 배점: 객관식 5점, 주관식 10점
• 총점: 과목당 100점

자격시험 응시료는 50,000원 입니다.


한국의료기기안전정보원 교육만 가능한가요?

2019년부터 안전정보원뿐만 아니라 의료기기 RA 전문가 교육기관을 추가 지정하여 수도권 지역 외에서도 교육이 가능하도록 지원하고 있습니다.

- 건양대학교
- 단국대학교
- 대구경북첨단의료산업진흥재단
- 대림대학교
- 동국대학교
- 동의과학대학교
- 연세대학교 의공학부(원주) / 의료기기산업학과(서울)
- 원주의료고등학교
- 원주의료기기테크노벨리
- 을지대학교
- (주)비에스아이그룹 코리아(BSI Korea)
- 한국에스지에스(주) (SGS Korea)
- 한국의료기기산업협회
- 가천대학교 의료기기ICC
- 동남보건대학교
- 동원대학교
- 전북대학교
- (재)한국화학융합시험연구원(KTR)
- 한림성심대학교


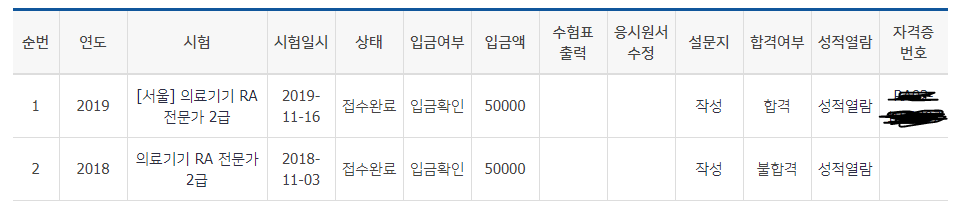
저는 2017년부터 의료기기 RA 분야에 대한 관심과 공부를 희망하여 한국의료기기안전정보원에서 2018년 단기과정, 2019년 중기과정을 수료하고 2019년에 실시한 '국가공인 의료기기 RA 전문가 2급' 1회에 합격하였습니다.


2018년에 도전한 민간자격 의료기기 RA 전문가 시험에서 불합격하여 2019년 중기과정을 통해 열심히 공부한 결과 합격할 수 있었습니다.

현재 의료기기 관련 직무를 이미 수행하시는 분들은 참고용 또는 업무 정리용으로 취득하시는 것을 추천드리며, 관련 분야로 취업을 희망하시는 분들은 취득하시는 것이 도움이 될 것으로 생각합니다.

앞으로 의료기기 RA 전문가 자격을 국가공인으로 승격시킨 만큼 해당 자격을 법적 자격요건 등에 추가하는 방식으로 자격의 활용성을 높일 예정이라고 하니 관심 있으신 분들은 도전해보시는 것을 추천합니다.


앞으로 저 역시 의료기기 RA 자격을 취득하기 위한 정보 및 교육자료와 최신 뉴스들을 꾸준히 업로드하여 정보를 공유하도록 하겠습니다. 

방문해주시는 많은 분들께서 도움이 되었으면 좋겠고, RA는 꾸준히 공부해야 하며 저 역시도 계속 공부하는 중이라 틀리거나 잘못된 부분 지적 해주시면 새롭게 공부하여 알려드리겠습니다. 감사합니다~

최신 의료기기 트랜드

식약처는 2020년 4월 29일 '2019년 의료기기 허가 보고서'를 발간하였습니다.

해당 보고서를 통해 식약처는 지난해(2019년) 총 8,269개 의료기기가 허가(인증, 신고 포함)되어 2018년 대비 6.8% 증가했다고 발표하였습니다.

※ ('17) 8,308건 → ('18) 7,745건 → ('19) 8,269건

최근 3년간의 의료기기 개발 동향 및 허가 트랜드를 분석한 결과
인공지능(AI) 기반 의료기기 증가 
위해도 높은 4등급 의료기기 국내제조 비중 확대
▲ 고령자를 위한 실버 의료기기 개발 증가의 경향이 나타났습니다. 


인공지능(AI) 기반 의료기기 허가 증가

인공지능(AI) 기반 의료기기는 지난해 총 10건을 허가되었습니다.

작년(2019년)에 허가된 제품은 모두 국내 개발 제품으로 내시경 / X-ray 등 의료영상을 분석하여 진단 또는 검출보조 역할을 하는 소프트웨어 의료기기입니다.

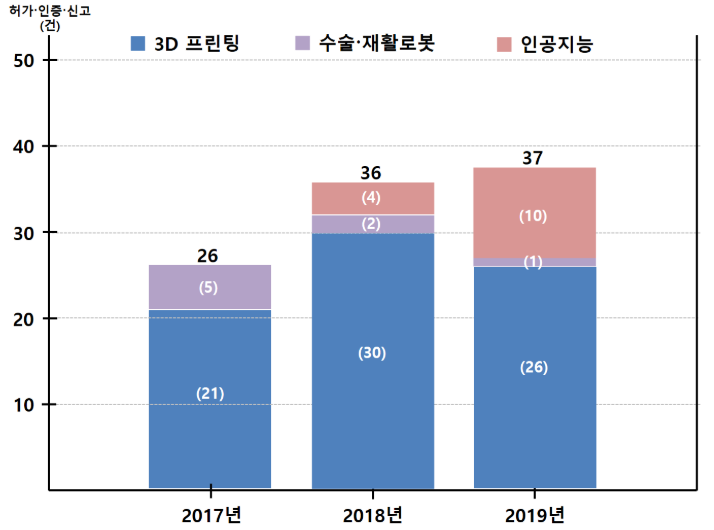
('17) 0건 → ('18) 4건(순증) → ('19) 10건(125% 증가)

바이오, IT 기술 등을 접목한 첨단의료기기 허가는 최근 3년간 19.3%씩 꾸준히 증가하고 있습니다.

첨단의료기기 허가·인증·신고 현황('17~'19) (출처 : 식약처)


4등급 의료기기 국내 제조 비율 증가

아직 수입 의료기기의 비중이 높지만, 인체 위해성이 높고 고부가가치인 4등급 의료기기의 국내 제조 비율이 점차 증가하고 있습니다.

향후 국내 의료기기산업 성장을 견인할 수 있을 것으로 기대합니다.

※ 4등급 제조비율 : ('17) 74.0%(293건) → ('18) 76.7%(198건) → ('19) 77.6%(267건)


인구 고령화에 따른 고령친화, 실버 의료기기 개발 증가

고령화 시대에 들어서면서 노인, 고령자의 건강한 일상 활동을 보조하는 안경, 보청기, 임플란트 등 실버 의료기기가 모든 등급에서 전반적으로 증가하였습니다.

▶ (1등급) 안경렌즈 : ('18) 218건 → ('19) 736건 (237.6% 증가)
▶ (2등급) 기도형보청기 : ('18) 97건 → ('19) 155건 (59.7% 증가)
▶ (3등급) 치과용임플란트고정체 : ('18) 19건 → ('19) 24건 (20.8% 증가)
▶ (4등급) 골이식용복합재료 : ('18) 3건 → ('19) 23건 (666.7% 증가)


<참고> '19년 인공지능(AI) 기반 의료기기 허가·인증·신고 현황

연번 업체명 품목명(등급) 사용목적
1 (주)이우소프트 치과용영상전송장치
소프트웨어(2)
치과용 영상을 저장, 확대, 축소, 조회와 함께 분석, 전송 처리하는 장치 및 출력장치에 사용되는 소프트웨어
(AI학습 기반의 tracing with DAVIS(Auto Ceph Tracing) 기능으로 Landmark 및 Outline을 자동 생성 기능 제공)
2 삼성전자(주) 의료영상검출보조
소프트웨어(2)
흉부 촬용(X-ray) 영상에서 폐결절로 의심되는 부위를 검출하여 의료인의 진단 결정을 보조하는데 사용하는 소프트웨어
3 (주)루닛 의료영상진단보조
소프트웨어(3)
유방촬영술 영상(Mammography)에서 유방암 의심 부위를 검출하여 악성 병변으로 의심되는 위치를 표시하고 악성 병변의 존재 가능성을 확률값으로 나타내어 판독의(Interpreting Physician) 진단을 보조하는 소프트웨어
4 의료영상검출보조소프트웨어(2) 훙부 단순촬영 (X-ray) 영상에서 이상부위를 검출하여 판독의(Interpreting Physician) 진단결정을 보조하는데 사용하는 소프트웨어
5 (주)뷰노 의료영상검출보조소프트웨어(2) 흉부 X-ray 영상에서 정상이 아닌 부위를 검출하여 윤곽선 및 색상 등으로 표시함으로써 영상 판독을 보조하기 위한 목적의 소프트웨어
6 (주)딥노이드 의료영상검출보조소프트웨어(2) 요추 단순촬영(X-ray) 영상에서 요추 압박 골절로 의심되는 이상 부위를 검출하여 의료인의 진단 결정을 보조하는데 사용하는 소프트웨어
7 (주)제이엘케이인스펙션 의료영상분석장치소프트웨어(2) 의료영상(뇌 MRI 영상)을 획득하여 모의 치료, 모의 시술, 진단에 사용 가능하도록 분석하는 장치에 사용하는 소프트웨어(CNN방식을 활용하여 빅데이터를 학습, 대뇌 하위 구조의 부피와 대뇌피질의 위축 정도 분석)
8 의료영상을 획득하여 모의 치료, 모의 시술, 진단에 사용 가능하도록 분석하는 장치에 사용하는 소프트웨어(폐 영상 분석)
9 의료영상을 획득하여 모의 치료, 모의 시술, 진단에 사용 가능하도록 분석하는 장치에 사용하는 소프트웨어(위 내시경 영상 분석)
10 의료영상을 획득하여 모의 치료, 모의 시술, 진단에 사용 가능하도록 분석하는 장치에 사용하는 소프트웨어(대장 내시경 영상 분석)


+ Recent posts